Редкое сосуществование врожденной гиперплазии надпочечников из-за 21-дефицита гидроксилазы и синдрома Тернера: клинический случай и краткий обзор литературы
Jul 19, 2023
Абстрактный
The coexistence of congenital adrenal hyperplasia (CAH) due to 21-hydroxylase deficiency and Turner syndrome (TS) is rare. We report on a 6-year-old Portuguese girl with mosaic TS [45, XO(39)/47, XXX(21)] presenting with premature pubarche at the age of 5 years. Laboratory findings showed elevated 17-hydroxyprogesterone, dehydroepiandrosterone sulfate, androstenedione, and total testosterone, and her sex-determining region Y (SRY) was negative. CYP21A2 gene analysis revealed two mutations (c.[844G>Т]; [CYP21A2del]), что соответствует неклассической форме ХАГ. Полная делеция аллеля CYP21A2 произошла de novo. В 6 лет и 4 месяца у нее наблюдалась ускоренная скорость роста, и был назначен гидрокортизон в дозе 5 мг/м2/день.

Нажмите, чтобы дозировка cistanche tubulosa для тестостерона
Этот случай подчеркивает необходимость проведения глобальных обследований в поисках признаков вирилизации при последующем наблюдении пациентов с СТ. Это также подтверждает сообщенную генетическую комбинацию TS и CAH. Таким образом, ХАГ следует иметь в виду у больных ТС с отрицательным SRY и признаками вирилизации, даже при отсутствии низкого роста.
Введение
Синдром Тернера (ТС) является распространенным генетическим заболеванием среди молодых женщин и характеризуется бесплодием, преждевременной недостаточностью яичников, низким ростом и другими аномалиями (1). Некоторые пациенты имеют классическую моносомию X (45, X), а другие имеют различные мозаицизмы 45, X, включая мозаичную моносомию X с Y-несущей клеточной линией. Вирилизация, возникающая у пациентов с ТС, должна побуждать к поиску клеточной линии, несущей Y-хромосому, поскольку у этих людей существует риск развития злокачественных опухолей половых желез, и они могут проявляться неоднозначными гениталиями, как при врожденной гиперплазии надпочечников (ВГКН) (2,3). .

ХАГ, вторичный по отношению к дефициту 21-гидроксилазы (21-OH), является одной из наиболее частых причин вирилизации у женщин. Различают три формы: классическую сольтеряющую, простую вирилизирующую и неклассическую или с поздним началом, причем последняя является наиболее распространенным типом (4). CAH и TS не очень редкие заболевания, но их сочетание встречается редко и может сбивать с толку (4,5). Мы сообщаем о случае TS с сосуществующим дефицитом 21-OH. Второе состояние было распознано только во время последующего наблюдения с оценкой признаков полового созревания пациента. От матери было получено письменное информированное согласие.
История болезни
Пациент, известный как мозаика для TS [45, XO (39)/47, XXX (21)], был диагностирован во время амниоцентеза и подтвержден постнатальным кариотипом. Направлена в отделение детской эндокринологии в возрасте 20 месяцев. Она родилась в срок от второй беременности 35-летней матери. Вес при рождении 2565 г, рост 45 см, окружность головы 32,5 см.
Родители не были кровными родственниками. При медицинском осмотре у нее был хороший общий вид, низкая задняя линия роста волос, микрогнатия и стадия Таннера 1. Во время последующего наблюдения у нее был рецидивирующий средний отит. Эхокардиография, выполненная в рамках рутинных исследований у больных ТС, патологии не выявила. В 5 лет и 8 месяцев у нее было преждевременное лобковое оволосение с тремя темными густыми лобковыми волосами на больших половых губах (лобковые волосы 2-й стадии по Таннеру и грудь по Таннеру 1-й стадии). Ее рост составлял 109,2 см [-0,62 стандартного отклонения (СО)], а вес - 19,4 кг (0,09 СО).
Первоначальные лабораторные данные показали {{0}}гидроксипрогестерон (17- OHP) 18 (0,03-0,9) нг/мл, дегидроэпиандростерона сульфат 2,76 (<0.05-0.57) ug/mL, androstenedione 1.4 (0.08-0.5) ng/mL, total testosterone 0.3 (<0.03-0.1) ng/ml, LH <0.1 (0.02-0.3) mUI/mL and FSH 2.6 (1.0-4.2) mUI/mL (Table 1). Repeated laboratory work-up confirmed these results (Table 1). Renal and pelvic ultrasonography demonstrated normal kidneys without renal anomalies and a uterus with dimensions of 2.3x0.7x1.1 cm.
Both ovaries were 1.2x0.6 cm. Analysis of the sex-determining region Y (SRY) gene was negative. Analysis of the CYP21A2 gene revealed the presence of the mild variant c.844G>Т [стр. (Val282Leuc)] в гемизиготе, связанной с ферментативной активностью 21-OH на 50 процентов, и наличием нефункционального аллеля, полной делецией CYP21A2 (CYP21A2del), связанной с нулевой ферментативной активностью {{8} }ОЙ.
These results were consistent with a partial deficiency of 21-OH compatible with the nonclassical form of CAH. Her mother did not present with any of the genetic alterations and her father was a carrier of the mild variant c.844G>T. Her 13-year-old sister had recurrent otitis media and premature pubarche starting at the age of six. Her genetic testing also identified mild variant c.844G>Т, связанный с ферментативной активностью 50% 21-ОН, в гетерозиготности, в гене CYP21A2, хотя этого недостаточно для диагностики ХАГ.
Последняя лабораторная оценка сестры показала натрий 137 (136-146) ммоль/л, калий 4,6 (3,5-5,1) ммоль/л, 17-OHP 4,19 ({{1{{15}) }}}}.18- 2.3) нг/мл, андростендион 3,4 (0.77-2.25) нг/мл, общий тестостерон {{20}}} 0,3 (0,13-0,32) нг/мл, ЛГ 5,0 (<12.0) mUI/mL and FSH 4.1 (<9.6) mUI/mL.
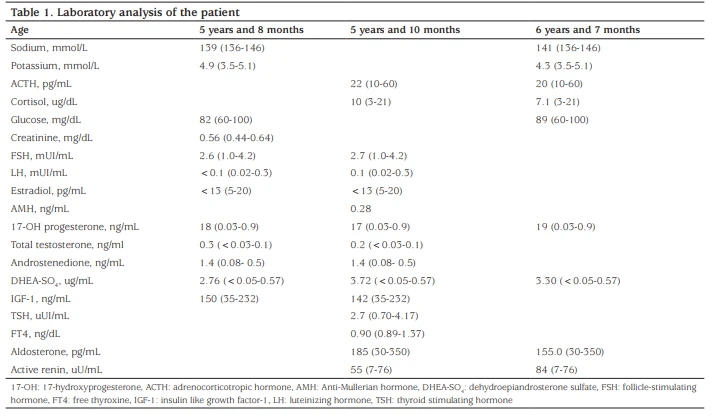
В 6 лет и 4 мес вес пациентки составил 24,3 кг (0,98 СО), рост - 119,8 см (0,54 СО), с ускоренной скоростью роста (1{{ 23}}.6 см за 10 месяцев). Начато лечение гидрокортизоном в дозе 5 мг/м2/сут. Во время последнего посещения в возрасте 6 лет и 7 месяцев ее вес составлял 25,3 кг (1,03 SD), а рост — 121,3 см (0,51 SD). Лабораторные исследования (таблица 1) проводились под гидрокортизоном в дозе 5 мг/м2/сут, хотя и с нерегулярным соблюдением режима лечения. Необходимость лечения была усилена во избежание осложнений.
Обсуждение
Мы описали новый случай ВГН вследствие дефицита 21-ОГ у 6-летней португальской девочки с мозаичной формой кариотипа Тернера. Первым признаком вирилизации у нашей пациентки было преждевременное половое созревание в возрасте 5 лет. Известно, что у нее был мозаичный ТС, но было всего несколько стигм ТС, и она не отличалась низким ростом.
Laboratory investigation revealed elevated levels of 17-OHP and androgens, with normal sodium, potassium, FSH, LH, IGF1, cortisol, adrenocorticotropic hormone, active renin, and aldosterone levels. As is strongly recommended, an SRY gene analysis was performed and this was negative. Continuing the investigation, the rare occurrence of coexisting CAH was investigated (2). Her elevated basal 17-OHP level and the CYP21A2 gene analysis (CYP21A2 genotype: c.[844G>Т]; [CYP21A2del]) поставили диагноз неклассической формы дефицита 21-OH.
Поскольку у ее матери не было никаких генетических изменений, можно сделать вывод, что полная делеция аллеля CYP21A2 произошла de novo. Частота появления мутаций de novo в аллелях CYP21A2 у пациентов с дефицитом 21-OH оценивается как 1-2 процентов. Генетическое тестирование ее сестры не подтвердило неклассическую ВГН, хотя и не позволило полностью ее исключить.
Эта редкая комбинация ТС и ХАГ была впервые описана del Arbol et al. (6) в 1983 г. До сих пор в литературе сообщалось о десяти случаях как ТС, так и ВАГ из-за дефицита 21-OH (1,2,3,5,6,7,8,9,10, 11). В отличие от большинства ранее зарегистрированных случаев, которые были диагностированы как СТ при исследовании неоднозначных гениталий или представлены с сопутствующим диагнозом (2, 3, 6, 7, 8, 9, 10), в нашем случае диагноз СТ был поставлен изначально. .
Только три случая, о которых известно, что у них был TS, позже были диагностированы как CAH (1,5,11). Как и у нашего пациента, большинство предыдущих случаев имели разную степень вирилизма (2). Только в одном случае у 28-летней женщины со сниженной рецептивностью эндометрия во время ЭКО не было выявлено вирилизма (1). Точно так же все случаи, описанные на сегодняшний день, кроме одного, имели мозаичный кариотип Тернера (2,8). Диагноз сопутствующей ВГН, особенно неклассического типа, у пациентов с СТ затруднен, поскольку при обоих заболеваниях могут присутствовать типичные признаки, такие как низкорослость, аменорея и гирсутизм (2, 11).

Кроме того, в раннем возрасте, как и в нашем случае, выявить сопутствующую ВАГ еще труднее, так как некоторые из этих признаков обоих заболеваний, в том числе низкорослость, еще не проявились. Поэтому важно включать осмотр половых органов на наличие признаков вирилизации в рутинные визиты пациентов с СТ (4) и измерять уровни 17-OHP, особенно при наличии вирилизации от умеренной до тяжелой (2).
Конечный рост пациентов с сочетанным ТС и ХАГ имеет тенденцию к ухудшению за счет обоих заболеваний (3). Беспрепятственный гиперандрогенизм, вызванный ХАГ, может привести к начальному созреванию скелета. Однако это может маскировать нарушение роста, поскольку преждевременное закрытие пластинок роста приводит к укорочению конечной высоты (2). Кроме того, недостаточная заместительная гормональная терапия или чрезмерное лечение ВГН также вызывают окончательную низкорослость (7). В то же время ТС может вызывать низкорослость. Однако распространенность низкорослости у лиц с редким мозаицизмом 45, X/47, XXX составляет всего 64,3%, то есть значительно реже, чем при чистой моносомии 45, X (более 95%) (12).
Поэтому мы считаем, что кариотип пациента может привести к лучшему росту. Было высказано предположение, что это может быть связано с наличием клеточных линий 47, XXX, поскольку синдром тройного X часто проявляется при более высоком росте (12). Тем не менее, окончательный рост взрослого человека не гарантируется без лечения гормоном роста (GH) (13).
В то время как у больных ХАГ можно добиться хороших результатов при регулярном диспансерном наблюдении и лечении, при ТС лечение ГР, начатое в супрафизиологических дозах и в раннем возрасте (до 4 лет), может привести к значительному увеличению роста, несмотря на отсутствие дефицита ГР при ТС (7,11). В предыдущем случае годовалого пациента с ТС и ХАГ, в дополнение к лечению соответствующими дозами глюкокортикоидов и минералокортикоидов, лечение ГР было начато, когда позже наблюдалось замедление роста (7). У нашей пациентки не было низкого роста, вероятно, из-за ускоренного созревания скелета и некоторой частичной защиты, обеспечиваемой ее кариотипом, как обсуждалось ранее.
However, due to the coexistence of the two pathologies and irregular therapeutic compliance, her growth potential may be compromised. In our country, Portugal, GH treatment is approved for TS when there is a diagnosis confirmed by chromosomal analysis, chronological age >2 года, костный возраст<12 years before puberty, height <-2 SD, and z-score of the height velocity <10th percentile for 1 year. After improving our patient's compliance and adequately controlling her CAH, we can question whether our patient will benefit from the earliest possible GH treatment, because her height may never be <-2 SD, but growth may end too soon
Заключение
В заключение мы представили пациента с неклассической формой ВГН из-за дефицита 21-ОГ и мозаичным ТС, у которого было преждевременное пубархе. Насколько нам известно, это первое сообщение об этой редкой комбинации у португальского пациента. Обзор литературы показал, что это четвертый случай, когда диагноз ХАГ был поставлен позже, чем диагноз ТС. При выявлении признаков вирилизма у пациентов с ТС следует заподозрить редкое сопутствующее ХАГ при отсутствии СРЗ.
Ссылатьсяeнс
1 Коэн М.А., Зауэр М.В., Линдхейм С.Р. 21-дефицит гидроксилазы и синдром Тернера: причина снижения рецептивности эндометрия. Фертил Стерил 1999;72:937-939.
2. Ли К.Ф., Чан А.О., Фок Дж.М., Мак М.В., Ю К.С., Ли К.М., Шек К.С. Поздняя манифестация простого вирилизирующего дефицита 21-гидроксилазы у китаянки с синдромом Тернера. Hong Kong Med J 2013;19:268-271.
3. Масиэль-Гуэрра А.Т., Герра Г.Дж., Марини С.Х., Матиас Баптиста М.Т., Маркес-де-Фариа А.П. Женский псевдогермафродитизм вследствие классической недостаточности 21-гидроксилазы у девочки с синдромом Тернера. Клин Жене 1997; 51: 351-353.
4. Ондер А., Айджан З., Четинкая С., Кендирчи Х.Н., Бас В.Н., Агладиоглу С.Ю. Оценка дефицита 21-гидроксилазы и функции надпочечников у молодых женщин с синдромом Тернера. J Pediatr Endocrinol Metab 2012;25:681-685.
5. Сагова И., Станчик М., Паваи Д., Кантарова Д., Вануга А., Вануга П. [Редкое сочетание синдрома Тернера и врожденной гиперплазии надпочечников с дефицитом 21-гидроксилазы: клинический случай]. ВнитрЛек 2018;64:432- 436.
6. дель Арбол Х.Л., Сото Мас Х.А., Фернандес-Абриль Х.А., Рая Муньос Х., Мартинес Тормо Ф., Гомес Родригес Х., Гомес Капилья Х.А., Пенья Яньес А. Синдром Тернера, вызванный делецией длинного плеча Х-хромосомы, связанный с адреногенитальный синдром, вызванный частичным дефицитом 21-гидроксилазы. Преподобный Клин Эсп 1983;171:67-71.
7. Kendirci HN, Aycan Z, Çetinkaya S, Baş VN, Ağladıoğlu SY, Önder A. Редкое сочетание: врожденная гиперплазия надпочечников из-за дефицита 21 гидроксилазы и синдрома Тернера. J Clin Res Pediatr Endocrinol 2012;4:213-215.
8. Larizza D MM, Cascone E, Danielle P, Cuccian M. Генетическое и гормональное исследование дефицита 21- гидроксилазы при синдроме Тернера. В: Pintor C, Muller EE, Loche S, New MI (ред.). Достижения в детской эндокринологии Берлин и Гейдельберг: Pythagora Press, Milano & Springer-Verlag, 1992; 189-194.
9. Монтемайор-Хореги М.С., Уллоа-Грегори АО, Флорес-Брисеньо Г.А. Ассоциированный адреногенитальный мозаицизм и синдром Тернера. Plast Reconstr Surg 1985; 75: 877-881.
10. Раббани Б., Махдиех Н., Саярифар Ф., Аштиани М.Т., Нью М., Парса А., Акбари М.Т., Раббани А. Девочка с синдромом Тернера 45, X/46, XX и врожденной гиперплазией надпочечников, связанной с потерей соли. к нормативным изменениям. Clin Lab 2012;58:1063-1066.
11. Атабек М.Е., Куртоглу С., Кескин М. Женский псевдогермафродитизм из-за дефицита классической 21-гидроксилазы и резистентности к инсулину у девочки с синдромом Тернера. Терк Дж. Педиатр 2005; 47: 176-179.
12. Tang R, Lin L, Guo Z, Hou H, Yu Q. Оценка овариального резерва у женщины с мозаицизмом 45, X/47, XXX: отчет о клиническом случае и обзор литературы. Mol Genet Genomic Med 2019;7:e00732. Epub 2019 8 мая
13. Yoo SH, Ahn MB, Kim SH, Cho WY, Jung MH, Suh BK, Cho K. Случай мозаичного синдрома Тернера 45, X/47, XXX: клинические проявления и эффект лечения гормоном роста. J Genet Med 2020;17:47-50.
Изабель Инасио1, Хоана Серра-Каэтано2, Рита Кардосо2, Изабель Динис2, Элис Миранте2
1Centro Hospitalar do Baixo Vouga, отделение эндокринологии, Авейру, Португалия
2Педиатрическая больница Коимбра, отделение детской эндокринологии, диабета и роста, Коимбра, Португалия